klinik gözlem. Psödohipoparatiroidizm (Albright'ın kalıtsal osteodistrofisi): ayırıcı tanı araştırmasında zorluklar. Klinik gözlem Psödohipoparatiroidizm semptomları
Содержание статьи
- Psödohipoparatiroidizm türleri
- Psödohipoparatiroidizmin nedenleri
- Psödohipoparatiroidizm belirtileri
- Psödohipoparatiroidizm teşhisi
- Psödohipoparatiroidizm tedavisi
- Psödohipoparatiroidizmin önlenmesi
- psödohipoparatiroidizm nedir
- Psödohipoparatiroidizme ne sebep olur?
- Psödohipoparatiroidizm sırasında patogenez (ne olur?)
- Psödohipoparatiroidizm belirtileri
- Psödohipoparatiroidizm Teşhisi
- Psödohipoparatiroidizm tedavisi
- Psödohipoparatiroidizm nedir?
- Psödohipoparatiroidizmi kışkırtan / nedenleri:
- Psödohipoparatiroidizm sırasında patogenez (ne olur?):
- Psödohipoparatiroidizm belirtileri:
E.V. Tozliyan, pediatrik endokrinolog, genetikçi, PhD, I.V. Shulyakova, nörolog, PhD,
yalıtılmış yapısal alt bölüm"Bilimsel Araştırma Klinik Pediatri Enstitüsü" SBEE HPE "N.I. Pirogov" Rusya Federasyonu Sağlık Bakanlığı, Moskova
Anahtar Kelimeler:
çocuklar, psödohipoparatiroidizm, Albright kalıtsal osteodistrofi, obezite, hipokalsemi, tanı, paratiroid hormonuna direnç.
anahtar kelimeler:çocuklar, psödohipoparatiroidizm, Albright kalıtsal osteodistrofi, obezite, hipokalsemi, teşhis, paratiroid hormon direnci.
Psödohipoparatiroidizm (Yunanca sahte - yanlış + hipoparatiroidizm; eşanlamlı: Albright'ın kalıtsal osteodistrofisi, "Cava tavuğu" sendromu) - nadir görülen bir kalıtsal hastalık iskelet sistemi hipoparatiroidizmi taklit eden ve bozulmuş kalsiyum ve fosfor metabolizması ile karakterize olan; genellikle zeka geriliği ve fiziksel Geliştirme. Hastalık ilk olarak 1942'de Amerikalı endokrinolog Albright F. tarafından tanımlandı. Hastalığın prevalansı 1 milyon kişide 7.9'dur.
GENETİK VERİLER
Psödohipoparatiroidizm (PHP) genetik olarak heterojen bir hastalıktır. Kalıtsal iletim tipine ilişkin veriler çelişkilidir: hem X'e bağlı baskın hem de otozomal baskın, otozomal çekinik tipler. Çoğu durumda, Albright'ın kalıtsal osteodistrofisinin gelişimi, paratiroid hormonu (PTH) ile ilişkili Gs-alfa proteinini kodlayan kromozom 20'de bulunan GNAS1 geninin 20q13 lokusundaki mutasyonlarla ilişkilidir (Patten ve diğerleri, 1990). alıcı. Benzer bir fenotip, 2q37 lokusunun 2. kromozomunun uzun kolunun interstisyel delesyonu olan hastalarda da bulundu.
patogenez
Psödohipoparatiroidizmin patogenezi, siklik 3 "- oluşumunu bozan "spesifik sitoreseptör - paratiroid hormonu - adenilat siklaz" kompleksindeki bir kusurun bir sonucu olarak böbreklerin ve iskeletin parathormonun etkisine genetik olarak belirlenmiş direncine dayanır. , 5"-adenosin monofosfat (cAMP), paratiroid hormonunun metabolik süreçler üzerindeki etkisinin hücre içi aracısı olan böbreklerde. Psödohipoparatiroidizm genetik olarak heterojen hastalık. Bazı hastalarda, paratiroid hormonunu (tip 1A psödohipoparatiroidizm) bağlayan sitoreseptörün kendisi kusurludur, diğerlerinde hücre zarının lipid çift tabakasında lokalize olan ve reseptörü adenilat siklaza fonksiyonel olarak bağlayan nükleotid bağlayıcı proteinde bir kusur vardır ( tip 1B psödohipoparatiroidizm). Bazı hastalarda adenilat siklaz enzimatik eksikliği vardır (psödohipoparatiroidizm tip 2). Bu kusurlardan kaynaklanan cAMP eksikliği, paratiroid hormonunun biyolojik etkisini belirleyen spesifik proteinlerin sentezinin ihlaline yol açar. Böylece hedef organların paratiroid hormonuna duyarlılığı kaybolur.
KLİNİK ÖZELLİKLER
şu anda 4 tane var klinik formlar patolojiler: tip 1A, 1B, 1C ve 2. Klinik ve biyokimyasal özellikleri ve verileri hakkında bilgi genetik araştırma nozolojik formun kendisi çerçevesinde ayırıcı tanıya izin verir.
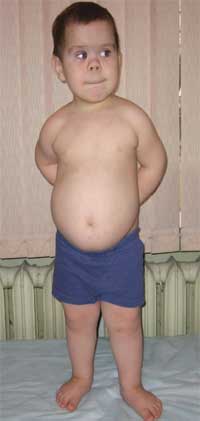
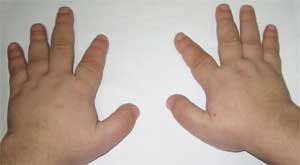
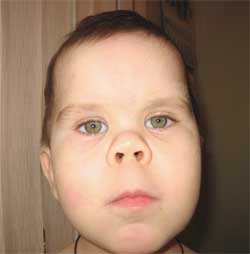
Hastalıktan şüphelenmeyi mümkün kılan yaygın belirtiler, orantısız fiziksel gelişim, boy kısalığı (cüceliğe kadar) kısalma nedeniyledir. alt ekstremiteler(fotoğraf 1), brakidaktili (fotoğraf 2), yuvarlak "ay şeklindeki" yüz (fotoğraf 3). Bazen dişlerin ekzostozları ve aplazileri vardır.
Fotoğraf 1.
Görünüm Albright osteodistrofili çocuk
(fenotipin özellikleri, alt uzuvların kısalması nedeniyle kısa boy)
Fotoğraf 2.
Bir hastada iskelet sisteminin özellikleri
Albright osteodistrofisi olan
(brakidaktili - kısa parmaklar)
Fotoğraf 3.
Çocuğun fenotipinin özellikleri
Albright osteodistrofisi olan
(yuvarlak "ay" yüzü)
I, III ve V metakarpal ve metatarsal kemiklerin (özellikle III ve IV) keskin bir şekilde kısalması patognomonik bir işaret olarak kabul edilir, bunun sonucunda el ve ayaklardaki II parmaklarının diğerlerinden daha uzun olması ve el bir yumruğa sıkıldığında, IV ve V metakarpofalangeal eklemler bölgesinde - brakimetaphalangism olarak adlandırılan - çıkıntı yoktur. Kısa geniş falankslar, kranial kubbenin kalınlaşması ve kemiklerin demineralizasyonu (osteoporoz), obezite de tespit edilir.
Mental retardasyon (genellikle orta şiddette) hastaların yaklaşık %20'sinde bulunur. Bazı yazarlara göre hipokalsemili olguların %70'inde ve normokalsemili olguların %30'unda oligofreni oluşur. zihinsel süreçler hastalar yavaştır. Nörolojik durumda, motor beceriksizlik, nevrotik reaksiyonlar sıklıkla not edilir: korkular, kaygı, huzursuzluk, kötü bir rüya, artan refleksler, doğada tetanik olan ve hipokalseminin neden olduğu kasılmalar, bazen konvülsif paroksizmler. Miyopatik semptomlar da tanımlanmıştır: kas yorgunluğu, kas zayıflığı. Ekstrapiramidal bozukluklar sıklıkla gözlenir: koreiform hiperkinezi, atetoz, yüz hemispazmı, parkinsonizm, bazı durumlarda epileptik paroksizmler, serebellar semptomlar vardır: ataksi, bozulmuş koordinasyon.
Genellikle, yumuşak doku kalsifikasyonları, deri altı kalsifikasyonları (göğüs, karın, kalkaneal tendonlar) belirlenir, bunların histolojik incelemesi ile - osteoma kütis(Izraeli ve diğerleri, 1992), beyin (bazal ganglionlar). Kalsifikasyonların doğumda zaten mevcut olabileceğini not etmek önemlidir. Hipokalsemi nedeniyle genellikle katarakt gelişir ve diş minesinde kusurlar oluşur.
PSÖDOHİPOPARATİROZ TİP 1A
otozomal dominant kalıtım şekline sahiptir. Tip 1A psödohipoparatiroidizm geni, GNAS1, 20q13.2 lokusunda, kromozom 20'nin uzun kolunda bulunur. Hastalığın gelişimi, guanin-nükleotid bağlayıcı protein (Gs-protein) eksikliği ile ilişkilidir. Aynı zamanda, hedef dokuların reseptörlerine bağlanan PTH, siklik adenozin monofosfatı (cAMP) aktive edemez ve bir doku yanıtına neden olamaz. Muhtemelen, benzer bir mekanizma, diğer organların ve endokrin bezlerinin dokularının duyarsızlığının (hipofonksiyon) gelişiminin altında yatmaktadır. tiroid bezi, gonadlar, hipofiz bezi, diabetes mellitus ve glukagon uygulamasına karaciğer tepkisinde azalma), psödohipoparatiroidizm tip 1A'da gözlendi. Bu tip patoloji ile, PTH'nin ekzojen uygulamasına yanıt olarak normun özelliği olan idrarda cAMP atılımında artış yoktur. Hastalık 5-10 yaşlarında daha sık teşhis edilir. Hastalarda kısa boy, kısa boyun, yuvarlak yüz, metakarpal ve metatarsal kemiklerin kısalması (daha sık IV'ün kısalması ve daha az sıklıkla II parmaklar) - sözde braki-metaphalangism. Yumuşak dokuların kalsifikasyonu, doğumda tespit edilebilen deri altı kalsifikasyonları not edilir; sıklıkla diğer endokrin bezlerinin eşzamanlı tutulumu vardır: tiroid bezi (hipofonksiyon), gonadlar, pankreas (diabetes mellitus). Hipokalsemi nedeniyle sıklıkla katarakt ve diş minesinde bir kusur gelişir. PGP tip 1A ve hipoparatiroidizm arasındaki fark için ayırıcı bir tanı testi olarak: PTH'nin parenteral uygulamasından, kandaki kalsiyum düzeyinde bir artış ve böbreklerden fosfor atılımında bir artış şeklinde klinik bir etkinin olmaması. idrar (fosfatürik etki).
Biyokimyasal incelemede hipokalsemi, hiperfosfatemi, kandaki paratiroid hormon düzeyinde artış ve hipofosfatüri saptanır. Kandaki Gs-protein seviyesi azalır. saat röntgen muayenesi iskelet sisteminde, metakarpal ve metatarsal kemiklerde kısalma, genel demineralizasyon, kranial tonoz kemiklerinde kalınlaşma bulunur.
PSÖDOHİPOPARATİROZ TİP 1B
otozomal baskın bir kalıtım tipine sahiptir, ancak baskın, X'e bağlı bir kalıtım türü hariç tutulmaz. Hastalık geninin bazen gözlemlenen eksik penetrasyonunu ve patolojinin gizli bir taşıyıcılığı olasılığını akılda tutmak gerekir. Bu nedenle, hastalığın şüpheli taşıyıcılarının klinik (hastalığın subklinik seyrinin tespiti) ve biyokimyasal muayenesi (kandaki kalsiyum, fosfor, PTH seviyelerinin belirlenmesi) önerilir. HPT tip 1B, hedef organlarda paratiroid hormonu için doku reseptörlerinin eksikliğinden ve paratiroid hormonuna sınırlı dirençten kaynaklanır. Klinik tablo tip 1A kliniğine benzer, ancak diğer endokrin bezlerinde hasar yoktur ve osteodistrofi daha az görülür.
Hastalarda, idrarda siklik adenosin monofosfat atılımında bir artış şeklinde ekzojen paratiroid hormonu uygulamasına böbrek reaksiyonu yoktur, ancak tip 1A'nın aksine, kandaki Gs-protein seviyesi normaldir. Kadınlar erkeklerden daha sık etkilenir, ancak hastalığın şiddeti hem erkeklerde hem de kadınlarda aynı olabilir.
PSÖDOHİPOPARATİROZ TİP 1C
bazı yazarlar, 1952'de Albright F. tarafından tanımlanan psödo-psödohipoparatiroidizm (PPHP) ile özdeşleşirler. PAH'a özgü bir klinik tablo ile karakterizedir, ancak kandaki ve idrardaki kalsiyum, fosfor seviyeleri normal sınırlar içinde kalır. Kandaki PTH ve Gs-protein göstergeleri de depolanır. normal seviye. PHP tip 1C'li bazı hastalarda silinmeler var yeni 2. kromozom üzerinde. Hastalığın bu varyantının HPP tip 1A'nın bir alt tipi olması mümkündür.
PSÖDOHİPOPARATİROZ TİP 2
klinik olarak hastalığın diğer türlerine benzer, ancak otozomal resesif bir kalıtım biçimine sahiptir. Otozomal dominant patoloji formlarının varlığı dışlanmaz. Gelişimin patogenezi, cAMP'ye karşı hücre içi direnç ile ilişkilidir. Bu durumda, PTH reseptörlere bağlanır ve cAMP atılımında bir artış şeklinde PTH'ye normal bir hücre yanıtına neden olur. Bununla birlikte, cAMP'ye karşı hücre içi duyarsızlık, PTH etkisinin tam olarak gerçekleşmesine izin vermez. Aynı zamanda, böbreklerin eksojen paratiroid hormonu uygulamasına normal reaksiyonu, idrarda siklik adenosin monofosfat atılımında bir artış şeklinde korunur. Tip 2 HWP'nin D vitamini eksikliği ile ilişkili olabileceği öne sürülmüştür.
Bu nedenle, tanımlanan PHP türleri klinik olarak hedef organların PTH'ye duyarlılığının azalmasıyla karakterize edilir, ancak doku duyarsızlığı oluşumunun patojenetik mekanizmalarında farklılık gösterir.
TEŞHİS
PTH uygulamasına yanıt olarak renal cAMP atılımının doğası, bir laboratuvar ayırıcı tanı testi olarak hizmet edebilir: artan cAMP atılımı tip 2'de ve yokluğu tip 1'de not edilir. Tanı, azalmış bir guanin-nükleotit seviyesinin saptanmasıyla doğrulanır. norm ile karşılaştırıldığında kanda (ortalama 1.5-2 kez) bağlayıcı protein (Gs-protein). Hipokalsemi genellikle hiperfosfatemi ve hipofosfatüri ile ilişkilidir. PTH seviyesi yükselir; Tip 1C ile PTH seviyesi normaldir ve bu da "psödohipoparatiroidizm" ismine yol açmıştır. İskelet sisteminin röntgen muayenesi, metakarp ve metatarsal kemiklerin kısaldığını, genellikle genelleştirilmiş demineralizasyon (osteoporoz), kraniyal kasanın kemiklerinin kalınlaştığını ortaya çıkarır. Dermatoglifik çizim, eksenel palmar triradiusun yer değiştirmesini göstermektedir.
Teşhis Kriterleri:
- yavaş büyüme;
- yuvarlak yüz;
- sinir gecikmesi zihinsel gelişim;
- iskelet anomalileri;
- düşük serum kalsiyumu;
- kanda yüksek düzeyde paratiroid hormonu;
- fosfat ve cAMP'nin idrarla atılımını azaltır.
TEDAVİ VE ÖNLEME
Hipokalsemi tedavisi, kanda normal bir kalsiyum konsantrasyonunu korumak için yeterli dozlarda kalsiyum takviyelerinin atanmasından oluşur. Büyük önem D vitamini tedavisi vardır Şu anda aktif D vitamini metabolitleri kullanılmaktadır - oksidevit, 1-alfa-D3, kalsitrin vb. 1-2 mcg / gün dozunda pozitif bir sonuçla (kanda artan kalsiyum, azalmış tezahürler) konvulsif sendrom). Taşystin (0,5–1,5 mg/gün) de etkilidir. Bu ilaç bağırsaklarda kalsiyum emilimini arttırır ve böylece kandaki kalsiyum seviyesini arttırır. Antikonvülsan tedavi şu şekilde kullanılır: ek tedavi. Tedavinin entelektüel gelişim üzerinde gözle görülür bir etkisi yoktur, ancak konvülsif sendrom semptomlarında bir azalma ile birlikte nörolojik belirtilerin (subkortikal bozukluklar, koreiform hiperkinezi, atetoz, vb.) Gerilemesi gözlenir. Aşırı dozda D vitamini preparatlarından kaçınmak için, tedavinin ilk 2 haftasında 3-7 günde bir ve sonraki 2-3 ay boyunca her ay kandaki kalsiyum konsantrasyonunun kontrol edilmesi gerekir. Kanda sabit bir kalsiyum konsantrasyonuna ulaşıldığında, 2-3 ayda bir kontrol edilmesi yeterlidir. Fosfor kısıtlı bir diyet, kandaki hem fosfor hem de kalsiyum konsantrasyonunu normalleştirmeye ve ikincil hiperparatiroidizm semptomlarını ortadan kaldırmaya yardımcı olur. Diğer endokrin bezlerinin yetersizliği durumunda, yerine koyma tedavisi karşılık gelen hormonlar.
Paratiroid hormonu ile tedavi etkisizdir. Konvülsif atakların hafifletilmesi için, intravenöz olarak %10'luk bir kalsiyum klorür veya kalsiyum glukonat çözeltisi uygulanır; içeride -% 5-10 kalsiyum klorür çözeltisi, günde 3-4 kez 1 yemek kaşığı: kalsiyum glukonat, kalsiyum laktat - günde 10 g'a kadar.
TAHMİN ETMEK yaşam için konvülsif sendromun şiddeti belirlenir.
ÖNLEME hastalık tıbbi genetik danışmanlık verilerine dayanmaktadır.
TIBBİ GENETİK DANIŞMANLIK
Tıbbi genetik danışmanlıkta, kalıtsal formları olan ailede otozomal dominant geçişli ve hastalığın tekrarlama riski yüksek (%50) olandan hareket edilmelidir. Kalıtım türünün doğasını belirlemek için, sendrom kendini minimal klinik semptomlarla gösterebileceğinden, ebeveynlerin kapsamlı bir incelemesini yapmak gerekir. Şu anda, hastalığın moleküler genetik teşhisi geliştirilmiştir ve 20. kromozomdaki GNAS1 genindeki mutasyonların tiplendirilmesiyle iyileştirilmektedir. Hastalığın bir bütün olarak prenatal teşhisine yönelik yöntemler ve bireysel tipleri geliştirilmektedir.
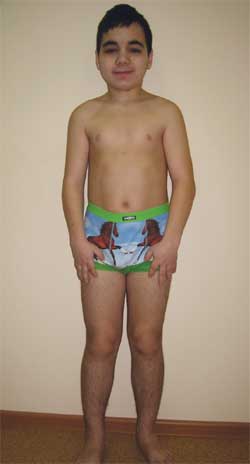
KLİNİK GÖZLEM Boy G., 14,5 yaşında (fotoğraf 4), dejeneratif hastalık teşhisi ile Pediatri Araştırma Klinik Enstitüsüne başvurdu. gergin sistem? konjenital dış hidrosefali; semptomatik epilepsi; kalıtsal sendrom? depo hastalığı? metabolik ensefalopati; subklinik hipotiroidizm; karışık oluşumun kısa boyu; Kognitif bozukluk.
şikayetler lokalize yoğun paroksismal baş ağrılarına başvuru üzerine ön bölge ve rahatlama sağlayan kusma, hafıza ve okul performansının azalması, sağ elde seğirmenin meydana geldiği kasılma nöbetleri eşlik eder.
Fotoğraf 4.
Çocuk G., 14.5 yaşında, Albright osteodistrofili
(fenotipin özellikleri, boy kısalığı, uzuvların kısalması, brakidaktili)
Aile öyküsü: Ebeveynler, milliyet itibariyle Ermenidir, kan bağı yoktur ve mesleki tehlikeleri yoktur. Vakaların soyağacında zihinsel hastalık, epilepsi, gelişimsel gecikmeler kaydedilmedi. Sibs, kız kardeş, 17 yaşında - kelimelerden - sağlıklı.
Yaşam ve hastalık öyküsü: 2. hamilelikten özellik olmadan ilerleyen bir erkek çocuk, ikinci doğum, zamanında, fizyolojik, doğum ağırlığı - 3100 g, uzunluk - 51 cm Hemen çığlık attı, Apgar skoru - 7/9 puan. 3. günde bozulma - yenidoğan konvülsiyonları, doğum hastanesinde durdu. Erken doğum sonrası dönem - özelliksiz. Yaşamın ilk yılında motor gelişiminde hafif bir tempo gecikmesi, 1 yıl 3 aydan itibaren bağımsız yürüme vardı. Bu bağlamda, merkezi sinir sistemine organik hasar teşhisi konan bir nörolog tarafından gözlemlendi; doğuştan hidrosefali; yenidoğan konvülsiyonları; tarihte ateşli nöbetler.
Alınan diakarb, finlepsin. Nöbetlerin başlangıcı 1 yıl 11 ay. – asimetrik, gerilim şeklinde tonik sağ el ve bacaklar, gözlerin kurulmasıyla, 2 dakikaya kadar, bilinç kaybı olmadan, günde 10 bölüme kadar sıklıkta. Depakine düzensiz olarak alındı. Kendini iptal etmenin arka planına karşı - tek bir tonik durum. 2 yaşındayken, oksipital loblarda tek demiyelinizasyon odaklarının tespit edildiği ikamet yerinde beynin BT taraması yapıldı.
Bir beyin cerrahı tarafından danışıldı, konservatif tedavi önerilir. 3 yaşından itibaren psikosözel gelişimde gecikme olur, bir psikiyatrist gözetimi önerilir.
Ebeveynler 4-5 yaşından itibaren ayak parmaklarında ve ellerde, özellikle II-IV parmaklarda simetrik olarak el ve ayaklarda şekil bozukluğu ve kısalma ve büyüme oranlarında azalma fark etmeye başladılar. 8 yaşında, bir konuşma terapistinin sonucu - genel ihlal 2.-3. seviyenin konuşması, eğitim özel okul. Aynı yaşta, ikamet yerindeki bir genetikçi tarafından muayene, sonuç: kalıtsal hastalık değiş tokuş? kan amino asitleri üzerine bir çalışma önerildi, herhangi bir değişiklik tespit edilmedi; nihai sonuç: kalıtsal bir metabolik hastalık için veriler açıklanmadı; hipokondroplazi; Bir nörolog ve endokrinolog tarafından önerilen tedavi.
Tablo.
14.5 yaşındaki G. çocuğunun zihinsel gelişim profili (IQ = 68)
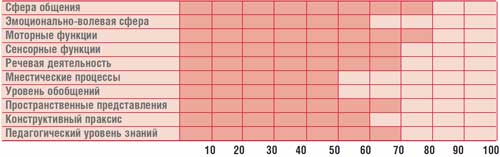
8 yaşındayken bir endokrinolog tarafından büyüme ve gelişme geriliği konusunda danışıldı. Ellerin röntgen muayenesinde şu özellikler kaydedildi: orta, ana falankslar ve metakarpal kemikler kısaldı ve kalınlaştı; Radyoloğun teşhisi akondroplaziydi.
Nörolojik bir hastanede ikamet yerinde tekrar tekrar muayene edildi. 12 yaşında, seri nitelikte olan sağ elin seğirmesi ile bilinç kaybı olmadan konvülsif nöbetler ortaya çıktı, antikonvülsan tedavi (Depakine) reçete edildi, nöbet sıklığı önemli ölçüde azaldı. 13 yaşında, beynin kontrastlı bir MRG'si yapıldı - toksik (manganez) için tipik olan MR sinyalinde bir artış şeklinde çekirdek düzeyinde temporal lobların tabanında simetrik değişiklikler veya metabolik (bakır, demir) ensefalopatiler.
13 yaşında 3 aylıkken yeniden muayene edildi. bir endokrinolog, tiroid profili çalışmasında tiroid uyarıcı hormonda (TSH) bir artış tespit edildi, subklinik hipotiroidizm teşhisi kondu ve L-tiroksin reçete edildi.
Çocuğun ayakta tedavi kartını ve ikamet yerindeki belgeleri analiz ederken, kalsiyum ve fosfor çalışması bir kez yapıldı, 1,5 yaşında hipokalsemi kaydedildi, ancak bu durum takip muayenesi yapılmadı. Teşhisin ikamet yerindeki belirsizliği göz önüne alındığında, genetikçi, tanıyı netleştirmek için çocuğu Moskova'ya, Bilimsel Araştırma Klinik Pediatri Enstitüsü'ne gönderdi.
Objektif araştırma verileri:
Yükseklik - 143 cm, ağırlık - 43 kg.
Fiziksel gelişim çok düşük, uyumlu, uzuvların kısalması nedeniyle vücut orantısız. Büyüme Sds, normdan -2.8 sapmaya karşılık gelir (normal -2 + 2).
Fenotip özellikleri: yuvarlak yüz, kısa boyun, palpebral fissürlerin anti-Mongoloid insizyonu, geniş burun köprüsü, yüksek alın, brakidaktili, IV ve V metakarpal ve metatarsal kemiklerin kısalması (fotoğraf 5). İç organlarda - özelliksiz. Cinsel gelişim - Tanner III-IV aşaması (yaşa karşılık gelir).
Laboratuvar ve fonksiyonel çalışmalardan elde edilen veriler:
Klinik Analiz kan ve idrar normaldir.
Biyokimyasal kan testi: toplam kalsiyum - 1.39 (normal 2.02-2.6 mmol / l), iyonize kalsiyum - 0.61 (normal 1.13-1.32 mmol / l), inorganik fosfor - 3.66 (norm 0.86-1.56 mmol / l), diğer göstergeler dahilinde normal aralık.
İdrarın biyokimyasal analizi: fosfatların renal atılımı azalır - 11.5 mmol / l (norm 19-32 mmol / l).
Tiroid profili: TSH - 11.75 (norm 0.4-4.0 μIU / ml), serbest T4 - 0.49 (norm 1.0-1.8 ng / dl).
Paratiroid hormonu - 499 (normal 12-65 pg / ml), büyüme hormonu - 7 ng / ml (normal 7-10 ng / ml), somatomedin-C - 250 ng / ml (normal 88-360 ng / ml).
ultrason iç organlar- özellikler olmadan.
EKG - supraventriküler kalp pilinin 71-80 atım/dakikalık normal kalp hızının arka planına karşı migrasyonu. His demetinin sağ bacağının eksik blokajı. Miyokardda repolarizasyon sürecinin ihlali arka duvar sol ventrikül (azalmış z.T III, aVF).
Omurganın R-grafisi - sağ taraflı skolyoz torasik 1. derece omurga, şiddetli osteoporoz.
Önkolların yakalanmasıyla ellerin R-grafisi - terminal ve orta falanksların kısalması ve genişlemesi. Kemik yaşı - 13,5–14 yıl.
Epileptik aktivitenin EEG paternleri kaydedilmedi.
Beynin MRG'si - Artmış MR sinyalinin çoklu subkortikal odaklarının MRG resmi ön loblar, beyin maddesinin atrofisi ile dış kompanse hidrosefali.
Beynin MSCT'si - lentiform çekirdeklerin simetrik kalsifikasyon alanları. Talamusta yaygın hiperdens alanlar, sağda kalsifikasyon alanı olan kaudat çekirdekler. Kafatasının integumenter yumuşak dokularının çoklu noktalı kalsifikasyonları.
Odyogram - patoloji olmadan.
GNAS1 genindeki DNA teşhisi devam ediyor.
Uzman tavsiyesi:
Endokrinolog - Albright'ın kalıtsal osteodistrofi tip 1A (psödohipoparatiroidizm). Birincil hipotiroidizm, eksik tıbbi tazminat.
Göz doktoru - ikincil kataraktı tamamlayın. Önerilen cerrahi tedavi.
Psikolog - bilişsel bozukluklar (çocuğun psikolojik profili tabloda sunulmaktadır).
Çocuğun fenotipi, anamnez verileri, sonuçları dikkate alınarak ek araştırma(hipokalsemi, hiperfosfatemi, hipofosfatüri, kan paratiroid hormonu artışı), beyin maddesinde kalsifikasyonlar, katarakt varlığı, hipotiroidizm), teşhis konuldu: Albright'ın kalıtsal osteodistrofi tip 1A (psödohipoparatiroidizm). GNAS1 genindeki mutasyonların araştırılması olan DNA teşhisinin yapılması önerilir.
Tedavi:çocuğun 100 mcg / gün dozunda ötiroks alması önerilir; D vitamininin aktif metaboliti - alfa-D3 ("Teva") 2 mcg / gün dozunda; kalsiyum ("Sandoz") 2000 mg / gün; antikonvülsan tedavinin sürekli alımı - bir nörolog-epileptolog gözetiminde 800 mg / gün finlepsin; konuşma patoloğu-defektolog ve psikolog ile sınıflar; energotropik tedavi (Yaş dozlarında Elkar ve koenzim Q10). Fosfor-kalsiyum metabolizması göstergelerinin kontrolü, paratiroid hormon seviyeleri.
Böylece, Sunulan klinik gözlem, ayırıcı tanı araştırmasının karmaşıklığını, basit biyokimyasal parametrelerin zamanında çalışmasının önemini (epilepsi durumunda, fosfor-kalsiyum metabolizması göstergelerinin tekrar tekrar taranması zorunludur), genetik olarak belirlenmiş bir hastalığın geç teşhisinin sonuçlarını göstermektedir. , belirli kalıtsal hastalık biçimlerinin hedeflenen zamanında teşhisi için bireysel işaretleri belirli bir patolojik durumun genel fenotipine entegre etme ihtiyacı. Zamanında tanı, her sendromun oluşumunun açıklığa kavuşturulması özellikle önemlidir, çünkü bu durumların tedavisine en iyi yaklaşımı bulmanıza izin verir, önleme olası komplikasyonlar(çocuğun engel durumuna kadar); Etkilenen ailelerde kalıtsal hastalıkların tekrarının önlenmesi (tıbbi genetik danışmanlık). Bu, çeşitli uzmanlık alanlarındaki doktorların kalıtsal patolojinin akışında net bir şekilde gezinme ihtiyacını belirler. Bibliyografya revize ediliyor.
Psödohipoparatiroidizm - yeterli nadir hastalıközü kalsiyum ve fosfor değişiminin ihlali olan iskelet sistemi. Hastada genellikle zihinsel ve fiziksel gelişim engellenir. Hastalık kalıtsaldır.
Hastalığın adının "sözde" ön ekine sahip olmasından hipoparatiroidizmi taklit ettiğini kolayca anlayabilirsiniz. Bu hastalığın ikinci adı, geçen yüzyılın ortalarında bu patolojiyi inceleyen ve tanımlayan bir doktor adına Albright'ın kalıtsal osteodistrofisidir.
Psödohipoparatiroidizm türleri
Kandaki kalsiyum seviyesinin değişip değişmediğine bağlı olarak iki tür psödohipoparatiroidizm vardır. Albright hastalığının ilk tipi aynı Klinik işaretler idiyopatik hipoparatiroidizmde olduğu gibi, kandaki kalsiyum içeriğinde bir azalma karakteristiktir. Paratiroid hormonuna doku duyarlılığı yoktur. İkinci tip psödohipoparatiroidizm, aksine, kalsiyum seviyesinin normal olması bakımından farklılık gösterir. Bu nedenle bu tip psödopsödohipoparatiroidizm olarak adlandırılır. Bu arada, endokrinologlara göre, bir form diğerine kolayca geçebilir, ayrıca aynı ailenin üyeleri olabilir. farklı şekiller hastalıklar.
Psödohipoparatiroidizmin nedenleri
Fosfor-kalsiyum metabolizmasının ihlali, paratiroid bezleri tarafından üretilen paratiroid hormonuna doku direnci nedeniyle gelişir. Psödohipoparatiroidizm temelinde, ilk kez, endokrin bezleri tarafından üretilen veya dışarıdan verilen bir hormona karşı bozulmuş doku duyarlılığı olgusu doğrulandı.
Psödohipoparatiroidizm, genetik nitelikte bir patolojidir. Konjenital bir sendromdan - spesifik bir hücresel reseptör - paratiroid hormonu-adenilat siklazdan kaynaklanır, bunun nedeni periferik dokuların paratiroid hormonuna duyarlılığı kaybetmesidir.
Psödohipoparatiroidizme en yatkın olan kimdir? Her şeyden önce - hastalık kalıtsal otozomal baskın bir yapıya sahip olduğundan, hastanın çocukları, diğer akrabalar. Kadınlar Albright hastalığından daha sık muzdariptir. Uzmanlar bunu, psödohipoparatiroidizmi olan erkeklerin doğurganlığının düşük olması ve kalıtımın sadece izole vakalarda babadan oğula geçmesi gerçeğiyle açıklıyor.
Bu hastalık ne sıklıkta ortaya çıkar - istatistik yoktur, tıbbi yazılarda yaklaşık üç yüz vaka tanımlanmıştır.
Psödohipoparatiroidizm belirtileri
- Psödohipoparatiroidizmli endokrin sistem organlarındaki arızalar da ana belirtilere neden olur: hasta genellikle tıknazdır, kısaltılmış alt uzuvlar nedeniyle diğerlerinden daha kısadır, obezdir, kandaki glikoz seviyesi yükselir, yüz bir ay alır -şekilli şekil;
- Zayıf cinsiyetin temsilcilerinde ihlal edilir adet döngüsü. Genellikle bu belirtilere akromegali, jinekomasti, çeşitli otoimmün süreçler, Itsenko-Cushing sendromu ve diğer rahatsızlıklar eşlik eder. Bu tür hastalarda daha yüksek ve diyabet riski ve değil şeker hastalığı;
- Albright hastalığından muzdarip olanlar genellikle dişleriyle ilgili sorunlardan şikayet ederler (emayeye zarar verirler), hastalar ayrıca kusma, tonik kasılmalar konusunda endişelenir - hem kendiliğinden hem de tahriş edici maddelerin etkisi altında ortaya çıkar, kanda idrar görülebilir. Katarakt riski vardır. Zeka geriliği ile karakterizedir. Bu hastalığı olan çocuklar okul müfredatıyla baş edemezler, hafızaları azalmıştır;
- Osteoartiküler sistemde de önemli değişiklikler meydana gelir - yaygın osteoporoz ortaya çıkar, kistler (kahverengi tümörler) gelişir. Psödohipoparatiroidizmi olan hastaların kırık veya kemik deformitelerinden muzdarip olma olasılığı daha yüksektir. Birinci, dördüncü ve beşinci metakarpal ve metatarsal kemikleri kısaltırlar, ellerde ve ayaklarda kemik erimesi belirtileri vardır. Ek olarak, kemiklerden salınan kalsiyum, deri altı dokusunda birikmeye başlar ve eklemler bölgesinde, kraniyal boşlukta kalsifikasyonlar oluşturur (bu aynı zamanda miyozit ossifikans ile olur). Kalsifikasyonlar ayrıca kaslarda, böbreklerde, miyokardda ve büyük arterlerin duvarlarında bulunur;
- Albright hastalığının bir başka özelliği de cilt pigmentasyonudur. Vücudun üzerine yayılan kahverengi lekeler (hem bir tarafta hem de diğer tarafta).
Çalışma yeteneği ile ilgili olarak, sürecin ciddiyetine ve etkinliğine bağlıdır. İlaç tedavisi. Hastalığın şekli gizliyse ve belirgin bir saldırı yoksa, çalışma yeteneği kısmen korunur. Ancak bir takım kısıtlamalar var - özellikle taşıma, nöropsişik aşırı zorlama, aşırı hareketli mekanizmalarla çalışmak imkansız. fiziksel iş. Sık konvülsif ataklar varsa, zeka geriliği açıkça ifade edilir, katarakt nedeniyle önemli bir görme bozukluğu, o zaman bu tür hastalar zaten engelli olarak kabul edilir.
Psödohipoparatiroidizm teşhisi
Semptomlar oldukça spesifiktir ve ortaya çıkmaya başlarsa derhal kalifiye bir doktora başvurmalısınız. Bu erken ve doğru teşhis tedavinin başarısını garanti eder.
Albright hastalığı doğuştan olduğu için hastaya genellikle çocukluk döneminde (okul öncesi, ilkokul çağında) tanı konur. Genetikçiler aşağıdakilere dayanarak sonuçlar çıkarırlar: klinik semptomlar laboratuvar ve enstrümantal tanı yöntemleri de kullanılmaktadır.
Özellikle hasta tanıyı netleştirmek için kan bağışında bulunur (psödohipoparatiroidili hastalarda kalsiyum düzeyi düşük, fosfor ve paratiroid hormonu yüksek, yüksek ve aktivitelidir). alkalin fosfataz kanda), idrar (bir hastada bu analiz, atılan fosfor ve kalsiyumda bir azalma gösterecektir). Hastanın renal tübül dokularının paratiroid hormonuna duyarlılığını gösteren özel testler de yapılır. Bazen hidroksiprolin seviyesinin değerlendirilmesine ihtiyaç vardır.
Enstrümantal yöntemler, X-ışını teşhisini içerir (en çok kemik ve kas dokularındaki spesifik değişiklikleri tanımlamada bilgilendiricidir).
Psödohipoparatiroidizm tedavisi
Bu nadir kalıtsal patoloji, kalsiyum takviyeleri ile tedavi edilir. Doz, homeostazı korumak için gereken kalsiyum içeriğine göre doktor tarafından seçilir. Kalsiyumun sorunsuz bir şekilde emilebilmesi için, tedavi rejimine D vitamini preparatları da dahil edilir.Ayrıca, psödohipoparatiroidizmi olan bir hasta için bir doktor, flor içeren ürünlerin miktarının sınırlı olacağı bir diyet geliştirecektir. Bu diyet, kandaki kalsiyum konsantrasyonunu normalleştirmeye ve ikincil hiperparatiroidizm belirtilerini ortadan kaldırmaya yardımcı olacaktır.
Albright hastalığına başka hastalıklar eşlik ediyorsa endokrin bozuklukları, o zaman hormon replasman tedavisine ihtiyaç olabilir. Nöbetler, intravenöz olarak uygulanan bir kalsiyum klorür veya kalsiyum glukonat çözeltisi ile rahatlar. Katarakt durumunda, tedavisine bir göz doktoru katılır ve bir psikolog bilişsel bozukluğun giderilmesine yardımcı olur.
İyi düşünülmüş bir tedavi şeması ile prognoz çok elverişlidir. Ancak psödohipoparatiroidizm hastası olan herkes, yavrularında hastalığı önlemek için düzenli olarak genetikçilere danışmalıdır.
Psödohipoparatiroidizmin önlenmesi
Hastalığın kalıtsal olduğu göz önüne alındığında, ailede psödohipoparatiroidi olanlar için korunmanın tek yolu, konsültasyon için tıbbi genetik uzmanlarına düzenli ziyaretlerdir.
- Psödohipoparatiroidizm tedavisi
- Psödohipoparatiroidizmin önlenmesi
- Psödohipoparatiroidiniz Varsa Hangi Doktorları Görmelisiniz?
psödohipoparatiroidizm nedir
psödohipoparatiroidizm(Yunanca sahte + hipoparatiroidizm; eşanlamlı: Albright'ın kalıtsal osteodistrofisi, Albright hastalığı) - kemik sisteminin hipoparatiroidizmi taklit eden ve bozulmuş kalsiyum ve fosfor metabolizması ile karakterize edilen nadir bir kalıtsal hastalığı; genellikle zihinsel ve fiziksel gelişimde bir gecikme eşlik eder.
Psödohipoparatiroidizme ne sebep olur?
Psödohipoparatiroidizmin nedeni konjenital bir kusurdur - periferik dokuların PTH'nin etkisine duyarsızlığı.
Psödohipoparatiroidizm sırasında patogenez (ne olur?)
Psödohipoparatiroidizmin temelinin, oluşumunu bozan spesifik bir sitoreseptör - paratiroid hormonu - adenilat siklaz kompleksindeki bir kusurun bir sonucu olarak böbreklerin ve iskeletin paratiroid hormonunun etkisine genetik olarak belirlenmiş direnci olduğuna inanılmaktadır. paratiroid hormonunun metabolik süreçler üzerindeki etkisinin hücre içi bir aracısı olan böbreklerde siklik 3 ", 5 "-AMP . Psödohipoparatiroidizm genetik olarak heterojen bir hastalıktır. Bazı hastalarda, paratiroid hormonunu (tip Ia psödohipoparatiroidizm) bağlayan sitoreseptörün kendisi kusurludur, diğerlerinde hücre zarının lipid çift tabakasında lokalize olan ve reseptörü adenilat siklaza fonksiyonel olarak bağlayan nükleotid bağlayıcı proteinde bir kusur vardır ( tip Ib psödohipoparatiroidizm). Bazı hastalarda enzimatik adenilat siklaz eksikliği vardır (tip II psödohipoparatiroidizm). Bu kusurlardan kaynaklanan cAMP eksikliği, paratiroid hormonunun biyolojik etkisini belirleyen spesifik proteinlerin sentezinin ihlaline yol açar. Böylece başta böbrekler olmak üzere hedef organların paratiroid hormonuna duyarlılığı kaybolur. Bunun sonucunda idrarla fosfor atılımı azalır, hiperfosfatemi oluşur ve ikincil olarak hipokalsemi gelişir. Psödohipoparatiroidizmde paratiroid bezleri intakt olduğundan, paratiroid hormonunun üretimini uyaran hipokalsemiye yanıt olarak, ikincil bir hiperparatiroidizm. Artan paratiroid hormonu oluşumu, böbrek tübüllerinin paratiroid hormonuna genetik olarak belirlenmiş direnci nedeniyle idrarda fosfor ve cAMP atılımında bir artışa neden olmaz, ancak hiperparatiroidizmin kemik dokusunda karakteristik değişikliklere eşlik eder. osteoklastların paratiroid hormonuna normal duyarlılığının korunması. Psödohipoparatiroidizm ile kan serumundaki alkalin fosfataz aktivitesi artar veya normal aralıktadır (0.5-1.3). µmol 1 başına inorganik fosfor ml 1 için kan serumu H 37°'de inkübasyon; Bodansky'ye göre tanım). Psödohipoparatiroidizmin tüm varyantları kalıtsal bir hastalıktır, kalıtımın doğası otozomal dominanttır. Psödohipoparatiroidizmden muzdarip erkeklerin düşük doğurganlığı, babadan oğula bulaşmanın nadirliğini açıklar; kadınlar erkeklerden 2 kat daha sık hastalanır.
Genellikle, psödohipoparatiroidizm ile paratiroid bezlerinin telafi edici hiperplazisi bulunur (içlerinde adenomların varlığı tipik değildir). Kemik dokusunda, hiperparatiroidizmin tipik değişiklikleri not edilir - yaygın osteoporoz, kistlerin görünümü (kahverengi tümörler, dev hücreli tümörler olarak adlandırılır). Kemiklerden salınan kalsiyum, subkutan dokuda, ayrıca böbreklerde, kaslarda, miyokardda, büyük arterlerin duvarlarında, gözün konjonktivasında ve korneanın çevresi boyunca kireçlenme şeklinde birikir.
Psödohipoparatiroidizm belirtileri
Psödohipoparatiroidizmin klinik belirtileri idiyopatik olanlara benzer. hipoparatiroidizm. Kendiliğinden veya herhangi bir uyaranın etkisi altında meydana gelen tonik konvülsiyon atakları vardır. Deri altı kalsifikasyonları ülserleşmeye eğilimlidir. Subkutan kemikleşme sıklıkla o kadar belirgindir ki, miyozit ossifikansı taklit eder. Zeka geriliği, bodurluk, ay yüzü, obezite ve brakidaktili, özellikle birinci, dördüncü ve beşinci metakarp ve metatarsların kısalması ile karakterizedir. Çok sayıda ekzostoz, diskondroplazi, sekonder hiperparatiroidizm belirtileri olabilir, parmak kemiklerinin subperiosteal rezorpsiyonu şeklinde; kemiklerin epifizlerindeki değişiklikler fibröz osteodisplazideki ile aynıdır. Kusma, oksalat taşlarının oluşumundan dolayı hematürinin yanı sıra sıklıkla not edilir. idrar yolu, merceksi katarakt, diş minesinin hipoplazisini ortaya çıkarır.
Psödohipoparatiroidizmi olan hastalarda, hedef organların paratiroid hormonuna duyarlılığında azalma ile birlikte, adenilil siklaz sistemine bağlı diğer hormonlara, örneğin cinsiyet bezlerinin gonadotropik hormonlara, tiroid bezinin tiroid uyarıcı hormon, organları glukagon ve antidiüretik hormona yönlendirir. artan bir frekans var otoimmün hastalıklar Ve şeker hastalığı gözlenen hipotiroidizm ve hipertiroidizm.
Hipokalsemi, hiperfosfatemi, nöbetler ve osteomalazi yokluğu ile karakterize edilen psödopsödohipoparatiroidizm de vardır.
Psödohipoparatiroidizm Teşhisi
Hastalığın tipik vakalarında teşhis, karakteristik bir klinik tablo, kemik iskeletinin gelişimindeki çoklu anomaliler, hipokalsemi varlığı, hiperfosfatemi, normal veya artmış alkalin fosfataz aktivitesi temelinde 5-10 yaş arası çocuklarda konur. kan serumu, idrarda kalsiyum ve fosfor atılımının azalması, kandaki paratiroid hormonu içeriğinin artması. Paratiroid hormonuna renal tübüler direncin varlığı, idrarda atılan fosfat ve cAMP miktarının belirlenmesine dayanan bir test ile doğrulanır. Hastaya paratiroid hormonu verildikten sonra idrarda fosfat ve cAMP içeriğinde önemli bir artış olmaması, böbreklerin paratiroid hormonunun etkisine karşı direncini gösterir. İdiyopatik ve postoperatif hipoparatiroidizmi olan hastalarda, aksine intravenöz uygulamaİdrarda 200 ünite paratiroid hormonu, 4 için fosfat ve cAMP içeriği H başlangıç seviyesine göre 2-10 kat artar. Psödohipoparatiroidizmli tedavi edilmeyen hastalarda hidroksiprolinin idrarla atılımı normaldir veya hafifçe artar ve hipoparatiroidizm ile azalır. Psödohipoparatiroidizmin röntgen teşhisi, kemiklerde ve yumuşak dokularda spesifik değişikliklerin saptanmasına dayanır.
Kadınlarda hipogonadizm ile birlikte psödohipoparatiroidizm, aşağıdakilerden ayırt edilmelidir: Sereshevsky - Turner sendromu psödopsödohipoparatiroidizmin fenotipik olarak benzer olduğu. Sereshevsky-Turner sendromu ile seks kromatini yoktur, yumurtalıkların yerine rektal sırasında tespit edilmeyen bağ dokusu iplikleri vardır ve ultrason muayenesi.
Psödohipoparatiroidizm tedavisi
Hipokalsemi tedavisi, kanda normal bir kalsiyum konsantrasyonunu korumak için yeterli dozlarda kalsiyum takviyelerinin atanmasından oluşur. D vitamini tedavisi büyük önem taşımaktadır.Başlangıç dozu 2000 IU / kilogram günde vücut ağırlığı, ancak günde 100.000 IU'dan fazla değil. Aşırı dozda D vitamini preparatlarından kaçınmak için, tedavinin ilk iki haftasında her 3-7 günde bir ve sonraki 2-3 ay boyunca her ay kandaki kalsiyum konsantrasyonunun izlenmesi gerekir. Kanda sabit bir kalsiyum konsantrasyonuna ulaşıldığında, 2-3 ayda bir kontrol edilmesi yeterlidir. Kalsitrin, dihidrotaşisterol, oksidevit ve ayrıca aktif D vitamini formlarının diğer ilaçlarını kullanabilirsiniz. Sınırlı fosforlu bir diyet, kandaki kalsiyum konsantrasyonunu normalleştirmeye ve sekonder hiperparatiroidizm semptomlarını ortadan kaldırmaya yardımcı olur. Diğer endokrin bezlerinin yetersizliği durumunda uygun hormonlarla yerine koyma tedavisi yapılır. Paratiroid hormonu ile tedavi etkili değildir. Konvülsif atakların hafifletilmesi için, intravenöz olarak %10'luk bir kalsiyum klorür veya kalsiyum glukonat çözeltisi uygulanır; içeride -% 5-10 kalsiyum klorür çözeltisi, 1 yemek kaşığı günde 3-4 kez: kalsiyum glukonat, kalsiyum laktat - 10'a kadar G bir günde.
Akılcı tedavinin prognozu olumludur. Psödohipoparatiroidizmin kalıtsal doğası göz önüne alındığında, yavrularda psödohipoparatiroidizm olasılığı konusunda tıbbi genetik danışmanlık gereklidir.
Psödohipoparatiroidizm nedir?
Psödohipoparatiroidizm h(Yunanca sözde yanlıştır + hipoparatiroidizm; eşanlamlı: Albright'ın kalıtsal osteodistrofisi, Albright hastalığı), iskelet sisteminin hipoparatiroidizmi taklit eden ve bozulmuş kalsiyum ve fosfor metabolizması ile karakterize edilen nadir bir kalıtsal hastalığıdır; genellikle zihinsel ve fiziksel gelişimde bir gecikme eşlik eder.
Psödohipoparatiroidizmi kışkırtan / nedenleri:
Psödohipoparatiroidizmin nedeni konjenital bir kusurdur - periferik dokuların PTH'nin etkisine duyarsızlığı.
Psödohipoparatiroidizm sırasında patogenez (ne olur?):
Psödohipoparatiroidizmin temelinin, oluşumunu bozan spesifik bir sitoreseptör - paratiroid hormonu - adenilat siklaz kompleksindeki bir kusurun bir sonucu olarak böbreklerin ve iskeletin paratiroid hormonunun etkisine genetik olarak belirlenmiş direnci olduğuna inanılmaktadır. paratiroid hormonunun metabolik süreçler üzerindeki etkisinin hücre içi bir aracısı olan böbreklerde siklik 3 ", 5 "-AMP . Psödohipoparatiroidizm genetik olarak heterojen bir hastalıktır. Bazı hastalarda, paratiroid hormonunu (tip Ia psödohipoparatiroidizm) bağlayan sitoreseptörün kendisi kusurludur, diğerlerinde hücre zarının lipid çift tabakasında lokalize olan ve reseptörü adenilat siklaza fonksiyonel olarak bağlayan nükleotid bağlayıcı proteinde bir kusur vardır ( tip Ib psödohipoparatiroidizm). Bazı hastalarda enzimatik adenilat siklaz eksikliği vardır (tip II psödohipoparatiroidizm). Bu kusurlardan kaynaklanan cAMP eksikliği, paratiroid hormonunun biyolojik etkisini belirleyen spesifik proteinlerin sentezinin ihlaline yol açar. Böylece başta böbrekler olmak üzere hedef organların paratiroid hormonuna duyarlılığı kaybolur. Bunun sonucunda idrarla fosfor atılımı azalır, hiperfosfatemi oluşur ve ikincil olarak hipokalsemi gelişir. Psödohipoparatiroidizmde paratiroid bezleri intakt olduğundan, paratiroid hormonunun üretimini uyaran hipokalsemiye yanıt olarak, ikincil bir hiperparatiroidizm. Artan paratiroid hormonu oluşumu, böbrek tübüllerinin paratiroid hormonuna genetik olarak belirlenmiş direnci nedeniyle idrarda fosfor ve cAMP atılımında bir artışa neden olmaz, ancak hiperparatiroidizmin kemik dokusunda karakteristik değişikliklere eşlik eder. osteoklastların paratiroid hormonuna normal duyarlılığının korunması. Psödohipoparatiroidizm ile kan serumundaki alkalin fosfataz aktivitesi artar veya normal aralıktadır (0.5-1.3). µmol 1 başına inorganik fosfor ml 1 için kan serumu H 37°'de inkübasyon; Bodansky'ye göre tanım). Psödohipoparatiroidizmin tüm varyantları kalıtsal bir hastalıktır, kalıtımın doğası otozomal dominanttır. Psödohipoparatiroidizmden muzdarip erkeklerin düşük doğurganlığı, babadan oğula bulaşmanın nadirliğini açıklar; kadınlar erkeklerden 2 kat daha sık hastalanır.
Genellikle, psödohipoparatiroidizm ile paratiroid bezlerinin telafi edici hiperplazisi bulunur (içlerinde adenomların varlığı tipik değildir). Kemik dokusunda, hiperparatiroidizmin tipik değişiklikleri not edilir - yaygın osteoporoz, kistlerin görünümü (kahverengi tümörler, dev hücreli tümörler olarak adlandırılır). Kemiklerden salınan kalsiyum, subkutan dokuda, ayrıca böbreklerde, kaslarda, miyokardda, büyük arterlerin duvarlarında, gözün konjonktivasında ve korneanın çevresi boyunca kireçlenme şeklinde birikir.
Psödohipoparatiroidizm belirtileri:
Psödohipoparatiroidizmin klinik belirtileri idiyopatik olanlara benzer. hipoparatiroidizm. Kendiliğinden veya herhangi bir uyaranın etkisi altında meydana gelen tonik konvülsiyon atakları vardır. Deri altı kalsifikasyonları ülserleşmeye eğilimlidir. Subkutan kemikleşme sıklıkla o kadar belirgindir ki, miyozit ossifikansı taklit eder. Zeka geriliği, bodurluk, ay yüzü, obezite ve brakidaktili, özellikle birinci, dördüncü ve beşinci metakarp ve metatarsların kısalması ile karakterizedir. Çok sayıda ekzostoz, diskondroplazi, sekonder hiperparatiroidizm belirtileri olabilir, parmak kemiklerinin subperiosteal rezorpsiyonu şeklinde; kemiklerin epifizlerindeki değişiklikler fibröz osteodisplazideki ile aynıdır. Kusma sıklıkla not edilir, ayrıca idrar yolunda oksalat taşlarının oluşumuna bağlı hematüri, lentiküler katarakt ve diş minesinin hipoplazisi tespit edilir.
Spsödohipoparatiroidi olan hastalarda hedef organların paratiroid hormonuna duyarlılığında azalma ile birlikte, cinsiyet bezlerinin gonadotropik hormonlara, tiroid bezinin tiroid uyarıcı hormona, hedef organlar gibi adenilat siklaz sistemine bağlı diğer hormonlara karşı direnç glukagon ve antidiüretik hormon görülebilir. artan bir frekans var otoimmün hastalıklar Ve şeker hastalığı gözlenen hipotiroidizm ve hipertiroidizm.
Hipokalsemi, hiperfosfatemi, nöbetler ve osteomalazi yokluğu ile karakterize edilen psödopsödohipoparatiroidizm de vardır.
Psödohipoparatiroidizm teşhisi:
Hastalığın tipik vakalarında teşhis, karakteristik bir klinik tablo, kemik iskeletinin gelişimindeki çoklu anomaliler, hipokalsemi varlığı, hiperfosfatemi, normal veya artmış alkalin fosfataz aktivitesi temelinde 5-10 yaş arası çocuklarda konur. kan serumu, idrarda kalsiyum ve fosfor atılımının azalması, kandaki paratiroid hormonu içeriğinin artması. Paratiroid hormonuna renal tübüler direncin varlığı, idrarda atılan fosfat ve cAMP miktarının belirlenmesine dayanan bir test ile doğrulanır. Hastaya paratiroid hormonu verildikten sonra idrarda fosfat ve cAMP içeriğinde önemli bir artış olmaması, böbreklerin paratiroid hormonunun etkisine karşı direncini gösterir. İdiyopatik ve postoperatif hipoparatiroidizmi olan hastalarda, aksine, idrarda 200 ünite paratiroid hormonunun intravenöz uygulamasından sonra, 4 için fosfat ve cAMP içeriği H başlangıç seviyesine göre 2-10 kat artar. Psödohipoparatiroidizmli tedavi edilmeyen hastalarda hidroksiprolinin idrarla atılımı normaldir veya hafifçe artar ve hipoparatiroidizm ile azalır. Psödohipoparatiroidizmin röntgen teşhisi, kemiklerde ve yumuşak dokularda spesifik değişikliklerin saptanmasına dayanır.
Kadınlarda hipogonadizm ile birlikte psödohipoparatiroidizm, aşağıdakilerden ayırt edilmelidir: Shereshevsky-Turner sendromu psödopsödohipoparatiroidizmin fenotipik olarak benzer olduğu. Shereshevsky-Turner sendromunda cinsiyet kromatini yoktur, yumurtalıkların yerine rektal ve ultrason muayenesinde tespit edilmeyen bağ dokusu iplikleri vardır.
Psödohipoparatiroidizm tedavisi:
Hipokalsemi tedavisi, kanda normal bir kalsiyum konsantrasyonunu korumak için yeterli dozlarda kalsiyum takviyelerinin atanmasından oluşur. D vitamini tedavisi büyük önem taşımaktadır.Başlangıç dozu 2000 IU / kilogram günde vücut ağırlığı, ancak günde 100.000 IU'dan fazla değil. Aşırı dozda D vitamini preparatlarından kaçınmak için, tedavinin ilk iki haftasında her 3-7 günde bir ve sonraki 2-3 ay boyunca her ay kandaki kalsiyum konsantrasyonunun izlenmesi gerekir. Kanda sabit bir kalsiyum konsantrasyonuna ulaşıldığında, 2-3 ayda bir kontrol edilmesi yeterlidir. Kalsitrin, dihidrotaşisterol, oksidevit ve ayrıca aktif D vitamini formlarının diğer ilaçlarını kullanabilirsiniz. Sınırlı fosforlu bir diyet, kandaki kalsiyum konsantrasyonunu normalleştirmeye ve sekonder hiperparatiroidizm semptomlarını ortadan kaldırmaya yardımcı olur. Diğer endokrin bezlerinin yetersizliği durumunda uygun hormonlarla yerine koyma tedavisi yapılır. Paratiroid hormonu ile tedavi etkili değildir. Konvülsif atakların hafifletilmesi için, intravenöz olarak %10'luk bir kalsiyum klorür veya kalsiyum glukonat çözeltisi uygulanır; içeride -% 5-10 kalsiyum klorür çözeltisi, 1 yemek kaşığı günde 3-4 kez: kalsiyum glukonat, kalsiyum laktat - 10'a kadar G bir günde.
Akılcı tedavinin prognozu olumludur. Psödohipoparatiroidizmin kalıtsal doğası göz önüne alındığında, yavrularda psödohipoparatiroidizm olasılığı konusunda tıbbi genetik danışmanlık gereklidir.
Psödohipoparatiroidizmin önlenmesi:
Psödohipoparatiroidiniz varsa hangi doktorlarla iletişime geçmelisiniz:
Bir şey için endişeleniyor musun? Psödohipoparatiroidizm, nedenleri, semptomları, tedavi ve korunma yöntemleri, hastalığın seyri ve sonrasındaki diyet hakkında daha detaylı bilgi edinmek ister misiniz? Yoksa muayeneye mi ihtiyacınız var? Yapabilirsin bir doktordan randevu al- klinik Eurolaboratuvar her zaman hizmetinizde! en iyi doktorlar seni incelemek, ders çalışmak dış işaretler ve hastalığın semptomlarla tanımlanmasına yardımcı olur, size tavsiyelerde bulunur ve Yardıma ihtiyaç duydu ve bir teşhis koy. sen de yapabilirsin evde doktor çağır. klinik Eurolaboratuvar günün her saati sizin için açık.
Klinikle nasıl iletişime geçilir:
Kiev'deki kliniğimizin telefonu: (+38 044) 206-20-00 (çok kanallı). Klinik sekreteri, doktoru ziyaret etmeniz için uygun bir gün ve saat seçecektir. Koordinatlarımız ve yönlerimiz belirtilmiştir. Kliniğin tüm hizmetleri hakkında ona daha ayrıntılı bakın.
(+38 044) 206-20-00
Daha önce herhangi bir araştırma yaptıysanız, sonuçlarını bir doktora danışarak aldığınızdan emin olun.Çalışmalar tamamlanmadıysa kliniğimizde veya diğer kliniklerdeki meslektaşlarımızla birlikte gerekli olan her şeyi yapacağız.
Sen? Genel sağlığınız konusunda çok dikkatli olmalısınız. İnsanlar yeterince ilgi göstermiyor hastalık belirtileri ve bu hastalıkların hayati tehlike oluşturabileceğinin farkında değiller. Vücudumuzda ilk başta kendini göstermeyen pek çok hastalık vardır, ancak sonunda ne yazık ki onları tedavi etmek için çok geç olduğu ortaya çıkar. Her hastalığın kendine özgü semptomları vardır, karakteristik dış belirtiler- Lafta hastalık belirtileri. Semptomları belirlemek, genel olarak hastalıkları teşhis etmenin ilk adımıdır. Bunu yapmak için yılda birkaç kez yapmanız yeterlidir. bir doktor tarafından muayene edilmek sadece önlemek için değil korkunç hastalık ama aynı zamanda vücutta ve bir bütün olarak vücutta sağlıklı bir zihin sağlamak.
Bir doktora soru sormak istiyorsanız, online danışma bölümünü kullanın, belki orada sorularınızın cevaplarını bulur ve okursunuz. kişisel bakım ipuçları. Klinikler ve doktorlarla ilgili incelemelerle ilgileniyorsanız, ihtiyacınız olan bilgileri bu bölümde bulmaya çalışın. Ayrıca tıbbi portala kaydolun Eurolaboratuvar sürekli güncel olmak son Haberler ve size posta yoluyla otomatik olarak gönderilecek olan sitedeki bilgilerin güncellemeleri.
Endokrin sistem hastalıkları, yeme bozuklukları ve metabolik bozukluklar grubundan diğer hastalıklar:
| Addison krizi (akut adrenal yetmezlik) |
| meme adenomu |
| Adiposogenital distrofi (Perchkrantz-Babinski-Fröhlich hastalığı) |
| adrenogenital sendrom |
| akromegali |
| Sindirim delilik (sindirim distrofisi) |
| alkaloz |
| alkaptonüri |
| Amiloidoz (amiloid dejenerasyonu) |
| Midenin amiloidozu |
| bağırsak amiloidozu |
| Pankreas adacıklarının amiloidozu |
| karaciğer amiloidozu |
| özofagus amiloidozu |
| asidoz |
| Protein-enerji yetersiz beslenmesi |
| I hücre hastalığı (mukolipidoz tip II) |
| Wilson-Konovalov hastalığı (hepatoserebral distrofi) |
| Gaucher hastalığı (glukoserebrosit lipidozu, glukoserebrosidoz) |
| Itsenko-Cushing hastalığı |
| Krabbe hastalığı (globoid hücre lökodistrofisi) |
| Niemann-Pick hastalığı (sfingomyelinoz) |
| Fabry hastalığı |
| Gangliosidoz GM1 tip I |
| Gangliosidoz GM1 tip II |
| Gangliosidoz GM1 tip III |
| Gangliosidoz GM2 |
| GM2 gangliosidoz tip I (Tay-Sachs amaurotik aptallık, Tay-Sachs hastalığı) |
| Gangliosidosis GM2 tip II (Sandhoff hastalığı, Sandhoff'un amaurotik aptallığı) |
| Gangliosidoz GM2 jüvenil |
| devlik |
| hiperaldosteronizm |
| Hiperaldosteronizm ikincil |
| Primer hiperaldosteronizm (Conn sendromu) |
| Hipervitaminoz D |
| Hipervitaminoz A |
| Hipervitaminoz E |
| hipervolemi |
| Hiperglisemik (diyabetik) koma |
| hiperkalemi |
| hiperkalsemi |
| Tip I hiperlipoproteinemi |
| Hiperlipoproteinemi tip II |
| Hiperlipoproteinemi tip III |
| Tip IV hiperlipoproteinemi |
| Tip V hiperlipoproteinemi |
| hiperozmolar koma |
| Hiperparatiroidizm ikincil |
| hiperparatiroidizm birincil |
| Timus hiperplazisi (timus bezi) |
| hiperprolaktinemi |
| testis hiperfonksiyonu |
| hiperkolesterolemi |
| hipovolemi |
| hipoglisemik koma |
| hipogonadizm |
| hipogonadizm hiperprolaktinemik |
| İzole hipogonadizm (idiyopatik) |
| Hipogonadizm birincil doğuştan (anorşizm) |
| Hipogonadizm, birincil edinilmiş |
| hipokalemi |
| hipoparatiroidizm |
| hipopituitarizm |
| hipotiroidizm |
| Glikojenoz tip 0 (aglikojenoz) |
| Glikojenoz tip I (Girke hastalığı) |
| Glikojenoz tip II (Pompe hastalığı) |
| Glikojenoz tip III (Kızamık hastalığı, Forbes hastalığı, sınır dekstrinozu) |
| Tip IV glikojenoz (Andersen hastalığı, amilopektinoz, karaciğer sirozu ile birlikte yaygın glikojenoz) |
| Glikojenoz tip IX (Hag hastalığı) |
| Tip V glikojenoz (McArdle hastalığı, miyofosforilaz eksikliği) |
| Tip VI glikojenoz (Hers hastalığı, hepatofosforilaz eksikliği) |
| Tip VII glikojenoz (Tarui hastalığı, miyofosfofruktokinaz eksikliği) |
| Glikojenoz tip VIII (Thomson hastalığı) |
| Glikojenoz tip XI |
| Tip X glikojenoz |
| Vanadyum eksikliği (yetersizliği) |
| Magnezyum eksikliği (yetersizliği) |
| Manganez eksikliği (yetersizliği) |
| Bakır eksikliği (yetersizliği) |
| Molibden eksikliği (yetersizliği) |
| Krom eksikliği (yetersizliği) |
| Demir eksikliği |
| Kalsiyum eksikliği (sindirim kalsiyum eksikliği) |
| Çinko eksikliği (sindirim çinko eksikliği) |
| diyabetik ketoasidotik koma |
| yumurtalık disfonksiyonu |
| Yaygın (endemik) guatr |
| Gecikmiş ergenlik |
| aşırı östrojen |
| Meme bezlerinin evrimi |
| Cücelik (kısa boy) |
| Kwashiorkor |
| kistik mastopati |
| ksantinüri |
| laktik koma |
| Lösinoz (Akçaağaç Şurubu Hastalığı) |
| lipidozlar |
| Farber'in lipogranülomatozu |
| Lipodistrofi (yağlı dejenerasyon) |
| Jeneralize konjenital lipodistrofi (Sape-Lawrence sendromu) |
| Lipodistrofi hipermüsküler |
| Lipodistrofi enjeksiyon sonrası |
| Lipodistrofi ilerleyici segmental |
| lipomatoz |
| Lipomatoz ağrılı |
| metakromatik lökodistrofi |
| miksödem koma |